Introducción
La insuficiencia cardíaca (IC) tiene una prevalencia del 10% en población mayor de 70 años. La IC con fracción de eyección preservada (FEp) agrupa patologías muy diversas. La amiloidosis cardíaca por transtiretina (ATTR) es una causa infradiagnosticada dentro de su diagnóstico etiológico. Es fundamental que el personal médico de familia conozca la existencia de dicha entidad, que es un reto diagnóstico en la práctica clínica diaria.
Caso clínico
Paciente de 83 años, con antecedentes patológicos de: hipertensión, neoplasia de cuerdas vocales intervenida (libre de enfermedad), hipertrofia benigna de próstata, síndrome del túnel carpiano bilateral y rotura de bíceps derecho (signo de Popeye).
Consulta por disnea progresiva de medianos esfuerzos de 3 meses de evolución, sin ortopnea, ni disnea paroxística nocturna. En la exploración se observa hipofonesis bibasal.
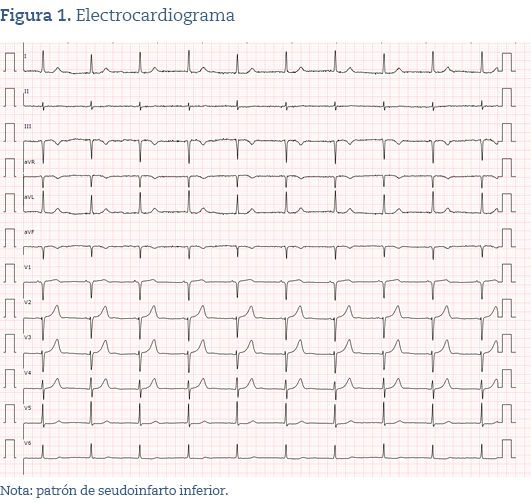
Se realiza analítica en la que destaca: NT-proBNP 1687 ng/l; electrocardiograma, en el que se observa patrón de seudoinfarto inferior (figura 1) y radiografía de tórax, que muestra cardiomegalia y discreto derrame pleural bilateral.
Ante el diagnóstico de debut de IC, se inicia tratamiento deplectivo con furosemida y se observa resolución del derrame pleural, pero persiste disnea en clase funcional NYHA II. Se solicita ecocardiograma Doppler, que muestra hipertrofia del septum basal de 17 mm con FEp y aurícula ligeramente dilatada, sugestivo de cardiopatía hipertensiva.
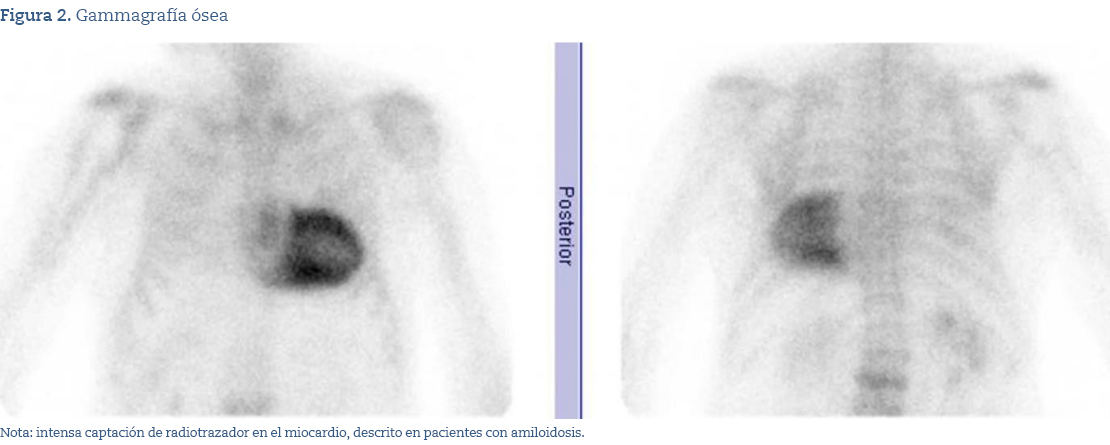
Seis meses después, consulta por cuadro de lumbalgia inflamatoria, y se realiza radiografía lumbar que muestra aplastamiento de L1 no conocido. Se solicitó gammagrafía ósea informada como: intensa captación de radiotrazador en el miocardio, descrito en pacientes con amiloidosis (figura 2).
Bajo la sospecha de ATTR, se hace interconsulta al servicio de cardiología de referencia para completar estudio. Se pide una resonancia magnética nuclear (RMN) cardíaca que informa de amiloidosis cardíaca, evidenciándose en el ventrículo izquierdo un moderado aumento del grosor miocárdico, así como moderada disfunción sistólica (fracción de eyección [FE]: 43%), extensa retención de contraste en la pared auricular izquierda y ligera dilatación arterial pulmonar. Se decidió realizar biopsia miocárdica, que confirmó ATTR no hereditaria.
Al optimizar el tratamiento, el paciente presentó mejoría de la disnea y de su calidad de vida. «Puedo hacer mis actividades como antes», dijo. Asimismo, comprendió la importancia de llegar a un diagnóstico del subtipo de su enfermedad por las implicaciones que podría suponer un diagnóstico de una enfermedad hereditaria para otros familiares.
El paciente continúa en seguimiento en la unidad de amiloidosis del hospital de referencia y en Atención Primaria.
Discusión
La ATTR es una enfermedad infiltrativa por depósito extracelular de proteínas. Secundariamente a ese depósito, se produce una alteración estructural que conlleva disfunción de distintos órganos y sistemas1,2.
Es frecuente que las y los pacientes presenten estenosis de canal medular, síndrome de túnel carpiano o signo de Popeye por rotura del tendón del bíceps, secundario a los depósitos de amiloide1,2.
El diagnóstico de ATTR se ha incrementado en los últimos años. Existen dos formas clínicas de presentación: la forma hereditaria (ATTRm) y la forma natural o wild type (ATTRwt)1,3,4.
La ATTRwt fue descrita por primera vez en 1876. Su prevalencia no se conoce con exactitud. Hay varios datos que sugieren que es una entidad infradiagnosticada y que probablemente se trate de la amiloidosis cardíaca más frecuente. A diferencia de la ATTRm, la ATTRwt es una enfermedad esporádica con inicio típico a partir de los 70 años, predomina en hombres, hasta el 89-98% de las series publicadas1.
El amiloide puede infiltrar cualquier estructura cardíaca, produciendo típicamente engrosamiento de las paredes del corazón, especialmente de la pared del VI, ocasionando una miocardiopatía restrictiva con signos y síntomas de IC con fracción de eyección de ventrículo izquierdo (FEVI) normal, pero puede manifestarse con alteraciones de la conducción, arritmias auriculares, comúnmente fibrilación auricular (FA), estenosis aórtica, angina, síncopes o presíncopes2-5.
El hallazgo electrocardiográfico más frecuente es el patrón de seudoinfarto, por lo que ante dicho hallazgo debemos tener en cuenta esta entidad1,3,4.
Es habitual detectar la captación del bifosfonato cálcico a nivel cardíaco como hallazgo casual en una gammagrafía ósea con pirofosfato (tc-PYP) solicitada por indicaciones oncológicas o reumatológicas, como en el caso presentado. El mecanismo de captación es desconocido, pero se cree que está relacionado con los niveles de calcio del amiloide. Es una técnica muy sensible y específica1,5,6.
El diagnóstico invasivo se realiza con biopsia miocárdica. Cabe destacar que tiene bajo riesgo y es poco probable el error al coger la muestra. Es imprescindible descartar la amiloidosis hereditaria y sus implicaciones para los familiares1,3,4.
El tratamiento médico debe ser individualizado y estar enfocado a tratar las manifestaciones clínicas de cada paciente, así como a mejorar su calidad de vida. Los calcioantagonistas y la digoxina están contraindicados porque se unen al amiloide. Cuando la FE está disminuida, es controvertido el uso de betabloqueantes e inhibidores de la enzima convertidora de angiotensina, dado que pueden provocar empeoramiento clínico por hipotensión y bajo gasto cardíaco. El estudio TOPCAT aconsejó el uso de inhibidores de la aldosterona2. Se aconseja la anticoagulación, por la elevada disfunción auricular con alto riesgo de ictus, independientemente del ritmo basal de la persona1,3,4.
Los tratamientos farmacológicos específicos disponibles para la ATTR incluyen moléculas estabilizadoras (tafamidis) y silenciadores genéticos (patisirán e inotersén)7. El trasplante cardíaco es otra opción terapéutica en ciertos casos.
El diagnóstico de ATTR constituye un reto en la práctica clínica diaria, ya que puede ser una entidad objeto de diagnósticos erróneos o de significativas demoras hasta su correcto diagnóstico.
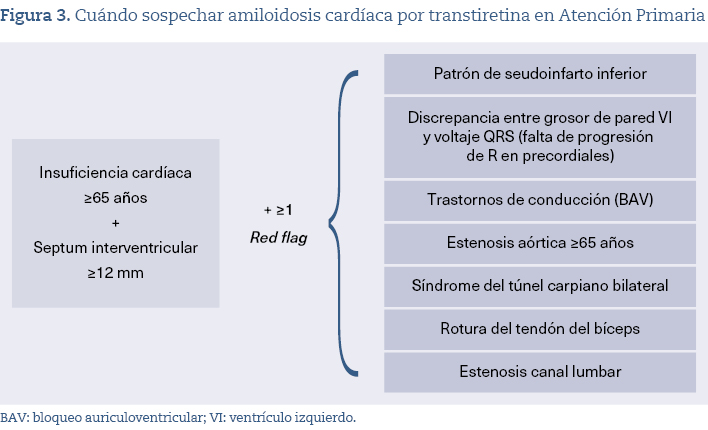
Se debe tenerla en cuenta en el diagnóstico diferencial etiológico de pacientes mayores con patología cardíaca (muy prevalentes en nuestras consultas) que presenten señales de alerta (figura 3).
Agradecimientos
Se obtuvo el consentimiento escrito del paciente para la publicación este artículo.
Consideraciones
Se han tenido en cuenta las recomendaciones del CARE Statement en la redacción de este caso clínico.
Conflicto de intereses
Las autoras de este artículo declaran no presentar conflicto de intereses.